

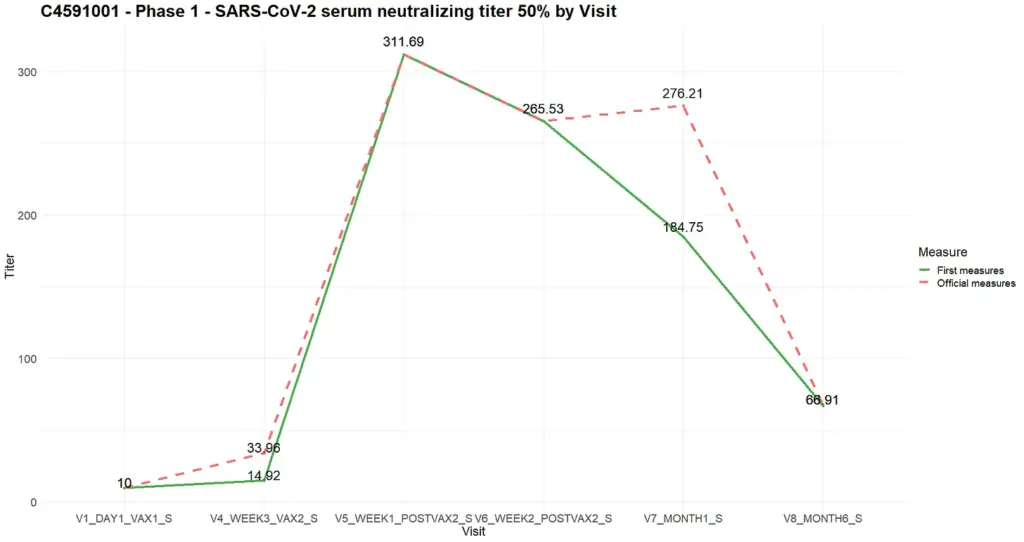
Anomalias nas medições de anticorpos da Fase 1
- Algumas das medições de anticorpos feitas nos participantes durante a Fase 1 são apresentadas no estudo citado anteriormente por Edward Walsh et al, “Segurança e Imunogenicidade de Dois Candidatos a Vacinas contra Covid-19 Baseadas em RNA”.
Nota: os níveis de anticorpos são uma métrica fundamental que os órgãos reguladores usam para avaliar a eficácia da vacina. - O arquivo ADVA, que contém os resultados desses testes, mostra 115 discrepâncias entre medições realizadas no mesmo indivíduo, durante a mesma consulta, no mesmo dia e durante o mesmo teste. Em caso de conflito, o valor mais alto foi mantido na maioria das vezes [inflacionando os resultados]. Embora o guia de revisão de dados analíticos (ADRG) mencione essa anomalia, não fornece uma justificativa para ela. Há dois ensaios de neutralização do vírus mNeongreen em um documento que lista métodos analíticos³³ , que diferem na medida em que um deles possui um limite de quantificação (limites inferior e superior para o título mínimo-máximo mensurável). Os documentos em questão, VR-MQR-10214 e VR-MVR-10083, são a “Qualificação” e a “Validação do Método do Ensaio de Microneutralização do Vírus SARS-CoV-2 mNeonGreen”, com datas de submissão de 18 de agosto de 2020 e 9 de fevereiro de 2021, respectivamente. Embora pareça que a diferença após a repetição dos testes se deva a parâmetros de ensaio de neutralização “validados”, os especialistas consultados não conseguiram explicar como amostras coletadas do mesmo indivíduo no mesmo dia poderiam produzir diferenças tão significativas nas medições – o que levanta a possibilidade de que os testes com resultados “decepcionantes” tenham sido “refeitos”, substituindo as amostras de indivíduos com resultados insatisfatórios por amostras com níveis de anticorpos comprovadamente elevados. Mesmo admitindo que a alteração do método seja válida, ela certamente levantaria questionamentos sobre a validade das medições anteriores.
- Como exemplo, o gráfico abaixo ilustra as diferenças nas medições para o “Título de neutralização sérica de SARS-CoV-2 50 (título) – Ensaio de Neutralização Viral” ao comparar a média das primeiras medições realizadas com a média das medições subsequentes.
Trajetória dos participantes nas fases 2 e 3.
- O formulário de consentimento informado detalha o percurso dos participantes ao longo da fase 2-3 do estudo, que envolveu um total de 6 visitas planeadas.
- Na primeira consulta, o participante foi submetido a uma longa lista de exames, embora em menor número do que os exigidos para os participantes da fase 1. Isso incluiu a medição dos níveis de anticorpos do participante para garantir que ele não tivesse contraído COVID-19 antes de participar do estudo. O histórico médico do participante foi revisado e confirmou-se sua aptidão para participar. Em seguida, o participante foi randomizado e recebeu uma dose de placebo ou do produto ativo, o BNT162b2 30 mcg, administrado de forma contínua após a fase 1.
- A segunda visita foi para a administração da segunda dose. Notavelmente, esta foi a única visita em que não foram feitas medições de anticorpos, o que poderia ter confirmado infecções que podem ter ocorrido nos dias seguintes à primeira dose, enquanto o indivíduo permanecia assintomático ou não era detectado pelo PCR, por exemplo, devido ao indivíduo não relatar sintomas ou não ser testado mesmo relatando sintomas [o que poderia inflar a eficácia].
- A terceira consulta ocorreu um mês após a segunda dose, enquanto a quarta consulta foi agendada para 6 meses após a segunda dose. A quinta consulta ocorreu um ano após a segunda dose, e a sexta e última consulta foi planejada para 2 anos após a segunda dose.
Discrepâncias nos números de randomização relatados
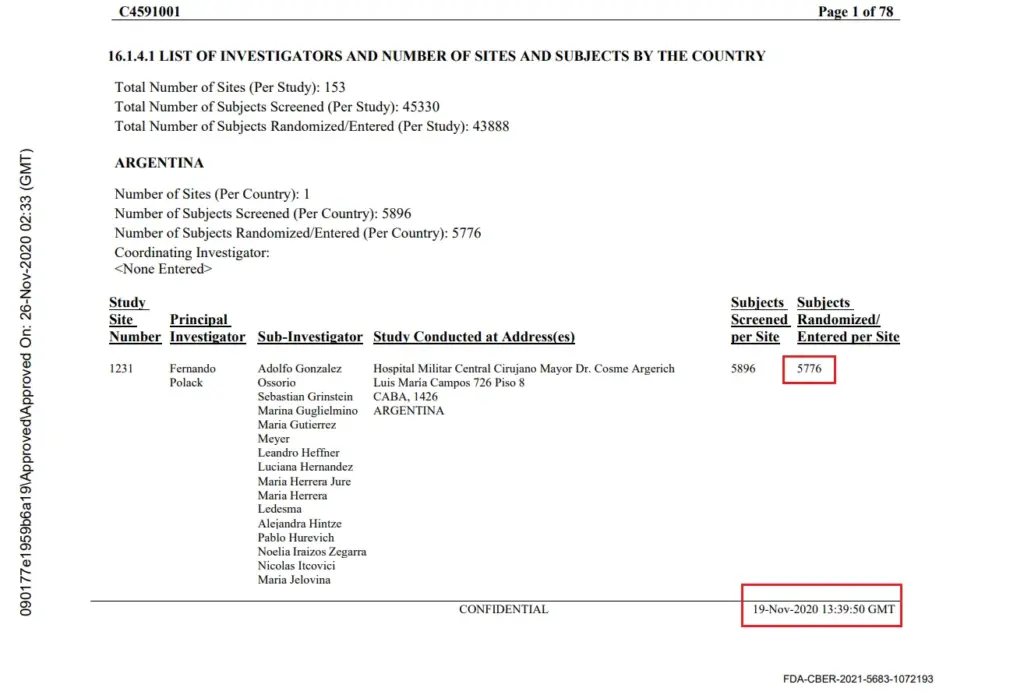
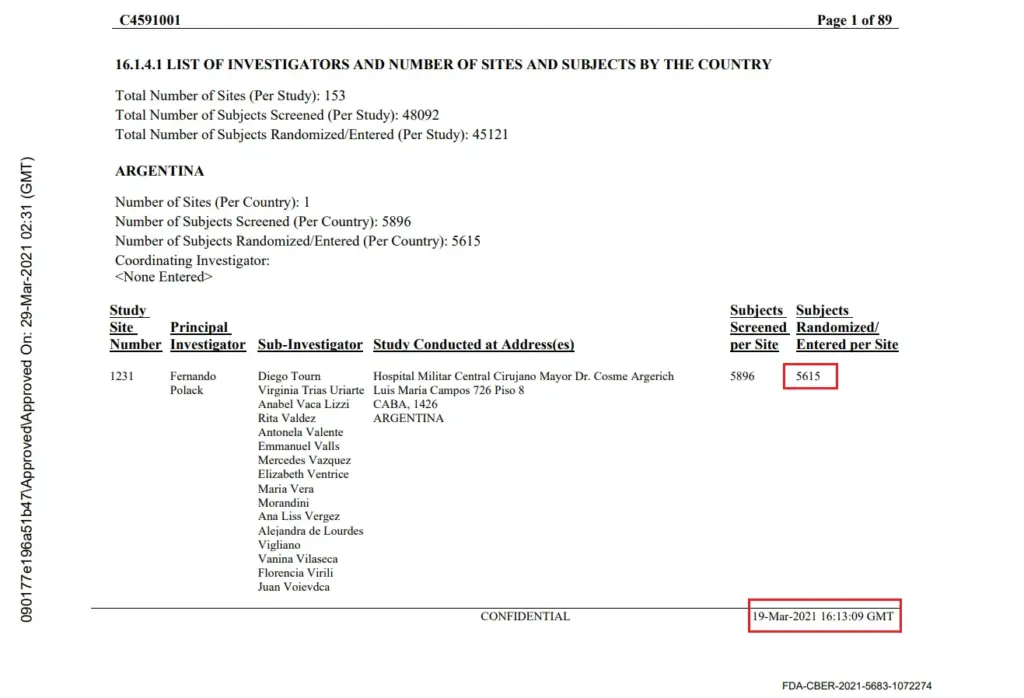
- Dois “arquivos de investigadores” foram produzidos pelos patrocinadores para relatar os investigadores dos centros e o número total de participantes triados e randomizados em cada centro. Um primeiro documento foi produzido em 26 de novembro de 2020 e um segundo documento foi produzido em 29 de março de 2021. O primeiro documento menciona uma data de consulta de 19 de novembro de 2020, enquanto o segundo menciona uma data de consulta de 19 de março de 2021. Embora o número total de participantes triados por centro não mostre uma mudança maior do que o número de participantes que mudaram de centro, o número total de participantes randomizados diminui significativamente, sem explicação. Os participantes não podem ser “desrandomizados” em um ensaio clínico [uma vez que alguém é designado para o grupo da vacina ou placebo, permanece contabilizado mesmo que desista, portanto, esse número nunca deve diminuir — sugerindo que participantes com dados indesejados “desapareceram”].
- Por exemplo, ilustrado abaixo, o sítio 1231/4444 na Argentina passou de 5776 indivíduos aleatorizados em 26 de novembro de 2020 para 5615 (-161) em 29 de março de 2021.
25. O número total de locais onde os participantes desistiram foi de 1203 participantes “perdidos na randomização”, em mais de 108 dos 153 locais. Esta é uma anomalia importante que não pode ser explicada nem pela movimentação de participantes entre os locais, nem pelo recrutamento de participantes com menos de 16 anos de idade, que teriam sido incluídos em um relatório e não no outro. Para ilustrar esta anomalia, o local 1018 perdeu 30 participantes, enquanto nenhum participante entrou ou saiu, e nenhum adolescente com menos de 16 anos havia sido recrutado em 19 de novembro de 2020, data da primeira consulta do arquivo – ou em qualquer momento posterior. O excerto abaixo ilustra todos os locais que retrocederam nos números de randomização.
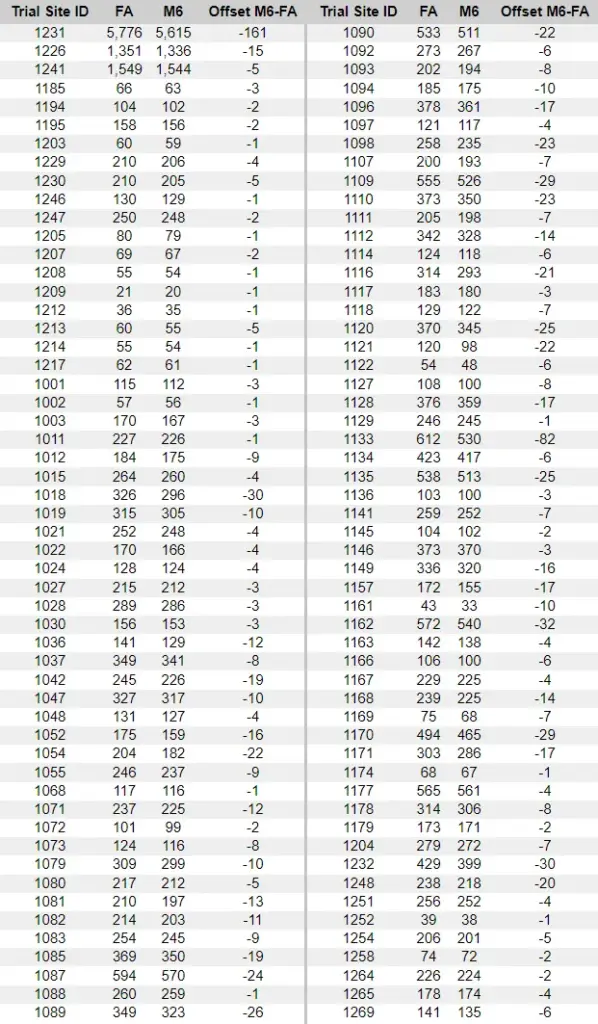
Fase 2-3 – Dados de randomização oficialmente divulgados
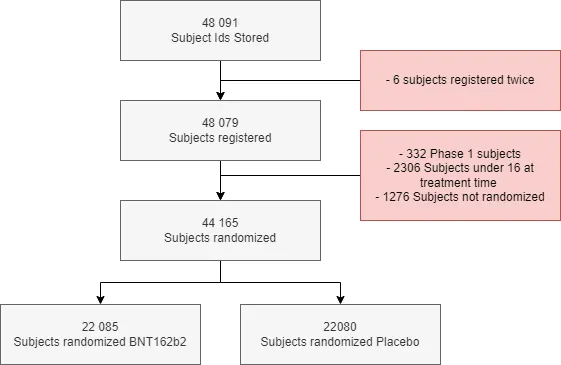
- O ADRG documenta 6 indivíduos que se registraram em mais de um site, gerando 12 identificadores de indivíduos, e que estão sujeitos a exclusões específicas (10561101, 11331382, 11101123, 11331405, 11491117, 12691090, 12691070, 11351357, 11341006, 10891112, 11231105, 10711213).
- O memorando de solicitação BLA e o estudo correspondente de Thomas et al. NEJM, “Segurança e eficácia da vacina de mRNA BNT162b2 Covid-19 durante 6 meses”, ambos relatam um total de 44.165 indivíduos randomizados até 13 de março de 2021. Esta população foi reproduzida (R44) e sua conformidade com as características demográficas anunciadas foi verificada.
Anomalias relacionadas à cegueira em desvios
- Os pacientes cujo comportamento se desviou do previsto no protocolo, ou que foram alvo de um erro por parte da equipe responsável, tiveram seus desvios de protocolo registrados, os quais foram posteriormente revisados por uma equipe dedicada, a fim de determinar se tal desvio era grave o suficiente para justificar sua exclusão de uma determinada ‘população’ (grupo dedicado à análise de um objetivo do ensaio clínico – por exemplo, eficácia).
- O protocolo do estudo, aprovado pelas autoridades reguladoras, introduziu uma grande mudança em relação à prática padrão de ensaios clínicos: a equipe no local responsável por examinar os desvios do protocolo, para determinar a eventual exclusão de participantes, não foi submetida à revisão cega [o que significa que a equipe que decidia quem excluir podia ver quem havia recebido a vacina, dando-lhes liberdade para excluir participantes com resultados desfavoráveis].
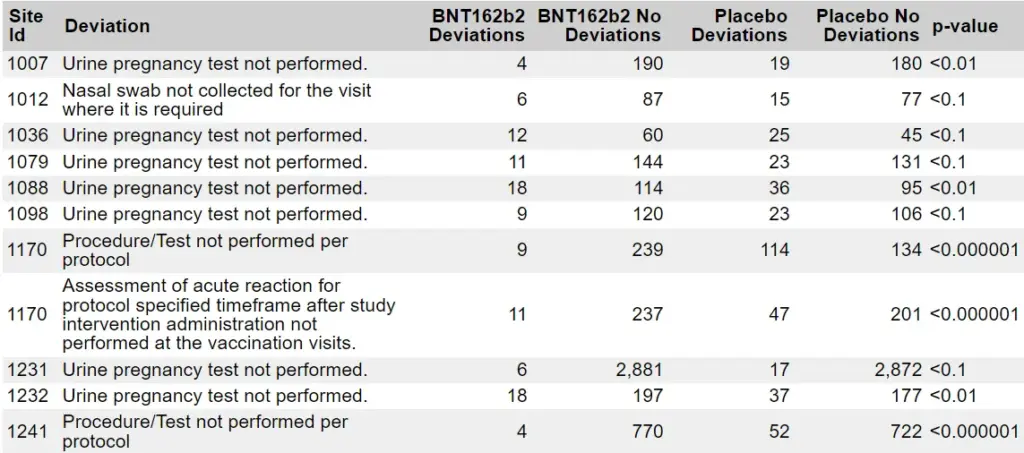
- A análise dos desvios gerados pela população randomizada da fase 3 (R47) destaca desproporções significativas nos grupos de tratamento. A tabela a seguir resume todos os desvios observados em mais de 100 indivíduos no estudo e que apresentam desequilíbrios estatisticamente significativos, quando comparados ao restante da população randomizada (22.085 BNT162b2 e 22.080 Placebo), utilizando um teste qui-quadrado [o que significa que essas diferenças entre os grupos da vacina e do placebo são muito grandes para terem ocorrido por acaso].
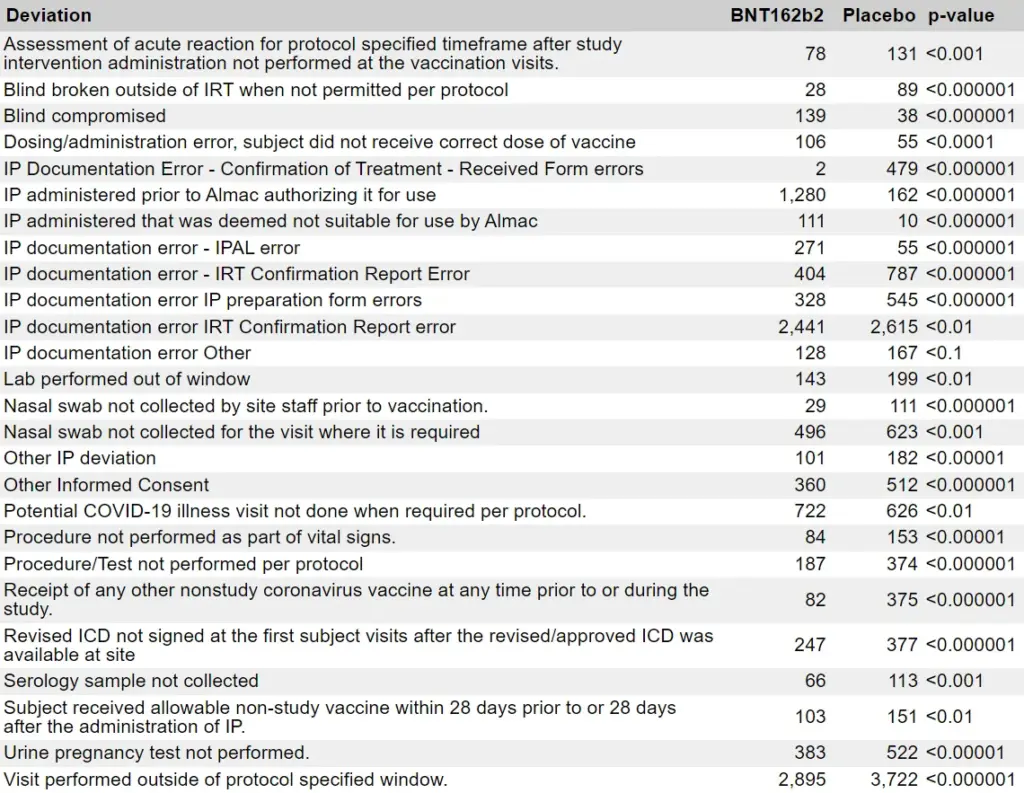
- Algumas desproporções muito significativas nos desvios — como “Recebimento de qualquer outra vacina contra coronavírus que não fizesse parte do estudo, a qualquer momento antes ou durante o estudo” — mostram que muitos participantes sabiam que haviam recebido um placebo e que estavam inscritos em um estudo de um concorrente (provavelmente a Moderna) em paralelo, ou que receberam outro produto após a autorização de uso emergencial. Por outro lado, certas desproporções indicam que as equipes em alguns locais não trataram os pacientes da maneira esperada em um ensaio observacional duplo-cego, no qual ambos os grupos deveriam ser tratados igualmente pela equipe clínica.
- A avaliação da reação aguda dentro do período especificado no protocolo após a administração da intervenção do estudo não foi realizada nas visitas de vacinação.
- A amostra nasal não foi coletada pela equipe do local antes da vacinação.
- Não foi coletada amostra nasal na consulta em que era necessária.
- Procedimento/Teste não realizado conforme o protocolo
- Teste de gravidez na urina não realizado.
Nota: em um ensaio clínico devidamente cego, a equipe não sabe quem recebeu a vacina, portanto, procedimentos de rotina como esses deveriam ser omitidos em taxas aproximadamente iguais em ambos os grupos. O fato de não terem sido (cada um foi omitido com mais frequência no grupo placebo) indica que a equipe nesses locais sabia quem havia recebido o quê. Uma vez que isso é conhecido, os grupos podem ser tratados de forma diferente, distorcendo os resultados (por exemplo, como mostrado posteriormente na auditoria, os vacinados sintomáticos tinham menor probabilidade de serem testados para COVID, fazendo com que essas infecções “desaparecessem”).
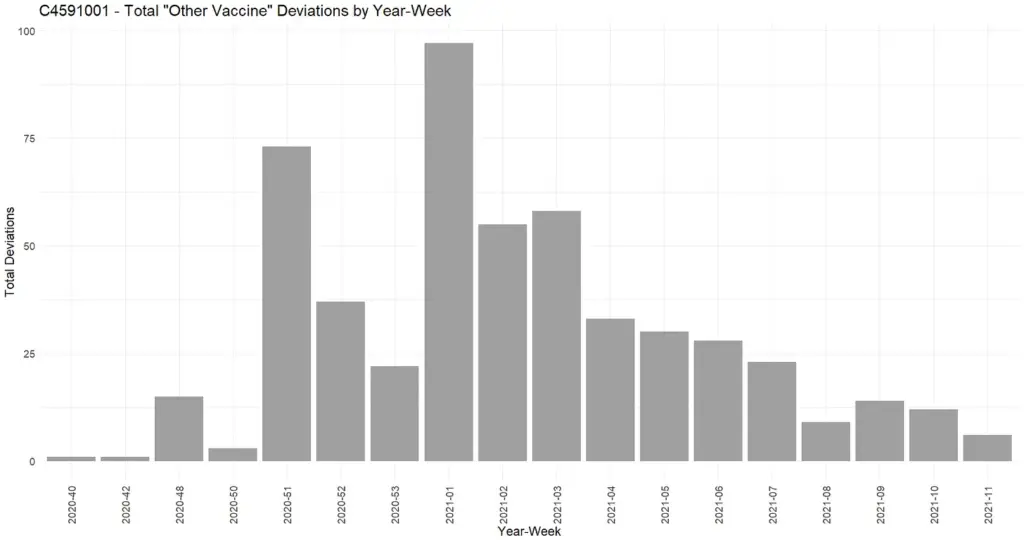
- Vale ressaltar, em relação aos desvios na categoria “Recebimento de qualquer outra vacina contra o coronavírus que não faça parte de estudos clínicos”, que grande parte deles ocorreu após dezembro de 2020, quando outras vacinas já estavam disponíveis.
- Os 10 locais afetados por 20 ou mais desses desvios e que apresentaram desequilíbrio significativo quando testados com o teste exato de Fisher foram isolados e sintetizados na tabela a seguir.
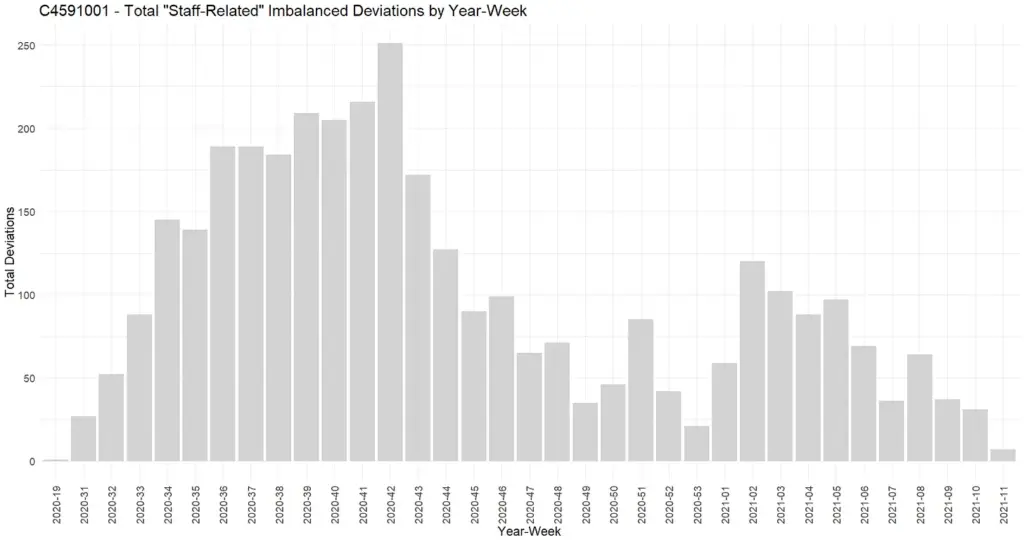
- Ao contrário dos desvios “relacionados aos sujeitos” previstos no ponto 32, a análise dos desvios “relacionados à equipe” detalhados no ponto 31 revela que, em sua maioria, ocorrem antes da revelação oficial da alocação dos sujeitos ao estudo.
Visitas relacionadas à COVID e anomalias nos sintomas
- Quando os participantes apresentavam sintomas de COVID-19 de uma lista predeterminada pela FDA, eles tinham que ir ao local do estudo para coletar amostras ou, na impossibilidade disso, fazer o teste em casa com os testes fornecidos e enviar a amostra para o local do estudo, dentro de quatro dias antes ou depois do início dos sintomas. Os sintomas “oficiais” da COVID-19 eram os seguintes 13 sintomas:
- Calafrios
- Diarréia
- Febre
- Perda recente do paladar ou do olfato
- Tosse nova ou agravada
- Dor muscular nova ou agravada
- Falta de ar nova ou agravada
- Dor de garganta
- Vômito
Além desses sintomas, havia sintomas “não oficiais”:
- Fadiga
- Dores de cabeça
- Congestão nasal
- Coriza (rinorreia)
- O arquivo .XPT “Sinais e Sintomas da Covid-19” (ADSYMPT), no entanto, lista um total de 15 sintomas – aqueles não previstos no protocolo estão marcados com um (*):
- Calafrios
- Diarréia
- Fadiga
- Febre
- Dor de cabeça
- Náusea (*)
- Perda recente do paladar ou do olfato
- Tosse nova ou agravada
- Dor muscular nova ou agravada
- Congestão nasal nova ou agravada
- Falta de ar nova ou agravada
- Dor de garganta nova ou agravada
- Novo ou agravamento da sibilância (*)
- Rinorreia
- Nota sobre vômitos: como os sintomas registrados no conjunto de dados não correspondem aos listados no protocolo, não está claro qual padrão foi realmente usado para decidir quem precisava de um teste de COVID (ou se os testes foram feitos de uma maneira que inflacionou a eficácia).
- Os centros de pesquisa também tinham a opção de inserir sintomas “outros”, que posteriormente não eram incluídos no banco de dados. Um exemplo é o sujeito 10161289, do sexo masculino, 17 anos, IMC 22,4, que recebeu a dose 1 de BNT162b2 30 mcg em 18 de setembro de 2020 e a dose 2 em 7 de outubro de 2020. Ele teve um registro de COVID-19 em 7 e 11 de outubro, com avaliação em 9 de outubro e sintomas: febre, tosse, dor muscular, dor de garganta e coriza. No entanto, a página 270 do Formulário de Relatório de Caso (FRC) mostra “aperto no peito” como um sintoma “outro”. Esse sintoma não é relatado no registro de Eventos Adversos (EA) e só é visível porque o jovem apresentou um evento adverso grave (EAG) posteriormente, em 31 de outubro de 2020: um acidente de carro no qual sofreu fraturas faciais e uma concussão, o que levou à liberação do seu arquivo do FRC. Isto é uma violação das BPC – entre outras, a Diretriz da EMA para boas práticas clínicas
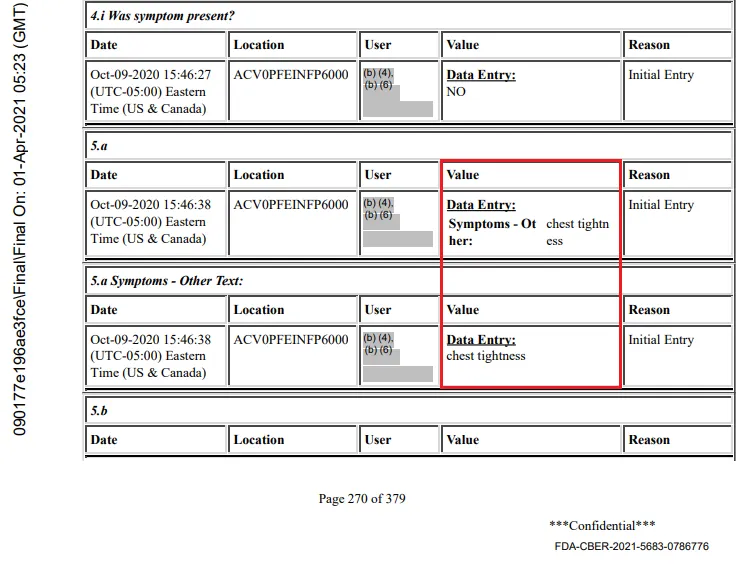
Nota: um dos efeitos colaterais repetidamente relatados das vacinas contra a COVID-19 foi contrair a doença ou ter uma infecção subclínica por COVID-19 agravada (devido à imunossupressão que elas causam), facilitando assim o mascaramento de muitas reações imediatas pós-vacinação, atribuindo-as à “COVID”.
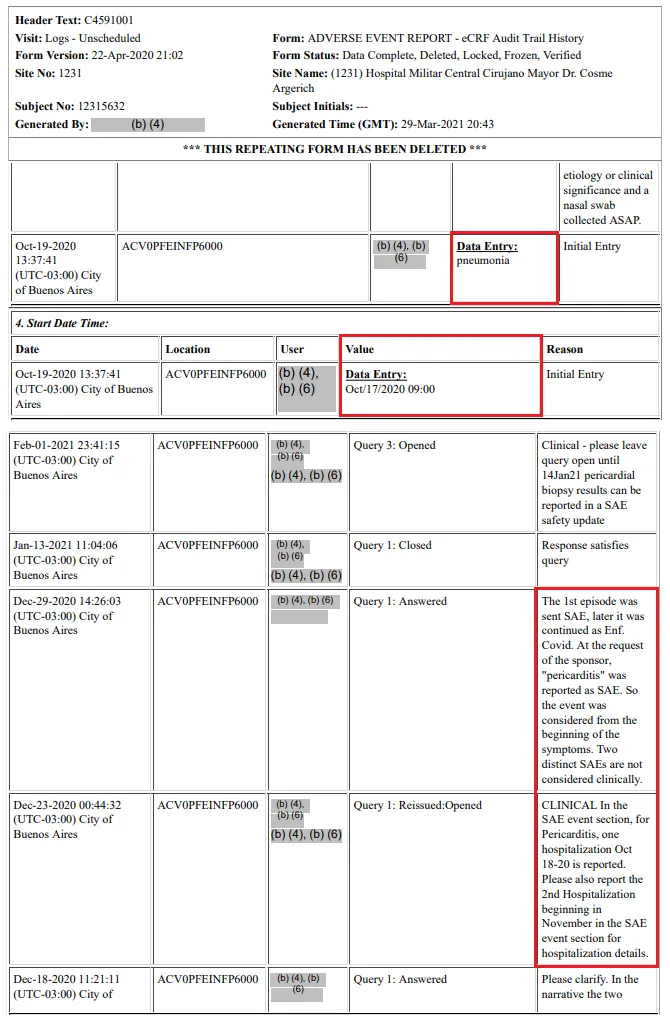
- Outro exemplo de violação das Boas Práticas Clínicas (BPC) pelos centros de pesquisa é o sujeito 12315632, outro receptor de BNT162b2 30 mcg. Seu registro de doença por COVID-19 abrange o período de 17 de outubro de 2020 a 7 de dezembro de 2020 e inclui duas hospitalizações. Embora seu quadro clínico tenha sido inicialmente descrito pelo centro como pneumonia, o sujeito sofreu um evento adverso grave (pericardite), que só foi relatado a pedido do patrocinador.
Inicialmente, o centro de pesquisa relatou “pneumonia” como evento adverso, mas posteriormente excluiu o registro e o incluiu em uma consulta relacionada à COVID-19. Se a Pfizer não tivesse insistido no registro da pericardite como evento adverso no formulário de coleta de dados (CRF), ela teria permanecido sem registro nos dados do estudo, existindo apenas no banco de dados de segurança da Pfizer, baseado em fax.
Desrespeito aos cegos e às boas práticas clínicas, depoimento de Brook Jackson.
- Uma denunciante, Brook Jackson, que atuava como diretora regional do Ventavia Research Group (Ventavia), uma organização de gerenciamento de locais responsável pelo recrutamento de participantes para o ensaio clínico, forneceu ao British Medical Journal (BMJ) documentos internos da empresa, fotos, gravações de áudio, e-mails e outras evidências que levantavam preocupações significativas sobre a integridade dos dados e a segurança dos participantes do ensaio clínico [e, como muitos denunciantes, sacrificou sua carreira para fazer a coisa certa].
- Dentre os problemas sistêmicos de condução dos ensaios clínicos documentados nos locais de pesquisa, ela relatou o seguinte:
- Ausência de Consentimento Informado Adequado: Durante a revisão interna de garantia de qualidade de centenas de registros individuais de participantes, constatou-se que o consentimento informado não foi obtido de cada participante antes da administração da injeção do produto em investigação. Além disso, verificou-se que muitos desses formulários apresentavam discrepâncias evidentes nas assinaturas, indicando falsificação das assinaturas dos pacientes.
- Inclusão de participantes inelegíveis em ensaios clínicos: Participantes de ensaios clínicos que não atendiam aos critérios de inclusão definidos no protocolo da Pfizer, ou que atendiam aos critérios de exclusão, foram incluídos no estudo. Isso incluiu gestantes, funcionários da Ventavia, familiares e amigos.
- Fabricação e falsificação de dados: Os documentos indicaram que os dados foram fabricados e falsificados. Exemplos incluem:
- Alterar registros de pacientes e retrodatar documentos.
- Falsificação de assinaturas de médicos.
- Fabricação e falsificação de dados faltantes ou inconsistentes, incluindo histórico médico, uso concomitante de medicamentos, exames físicos, sinais vitais, coleta de sangue e horários de processamento de amostras, testes de gravidez na urina e outros dados essenciais do ensaio clínico.
- Não conformidade regulamentar/outras violações de protocolo
- Falha em manter a persiana conforme exigido.
- O protocolo exigia visitas de estudo, incluindo visitas relacionadas a possíveis casos de COVID-19 que não foram realizadas ou foram concluídas fora do prazo especificado.
- Falha no monitoramento do uso, pelos participantes, do aplicativo de diário eletrônico utilizado para registrar reações locais, eventos sistêmicos e uso de qualquer medicamento antipirético após a injeção.
- Falha em identificar, coletar e relatar eventos adversos e eventos adversos graves, incluindo o acompanhamento do evento ou de suas sequelas após a resolução.
- Erros na dosagem e administração do produto experimental.
- Falha em manter o controle adequado da temperatura do produto em investigação.
- Rotulagem incorreta e troca de amostras laboratoriais dos participantes.
- Utilização de pessoal de pesquisa não qualificado e sem treinamento, incluindo vacinadores e pessoal de laboratório que desconheciam o grupo de tratamento.
- Falhas na supervisão do Investigador Principal.
- Protocolo de resposta a emergências inadequado em caso de reação alérgica aguda.
- Falha na avaliação de reações agudas após a vacinação.
- A omissão em comunicar eventos adversos graves, violações de protocolo e regulamentações à Pfizer ou ao Comitê de Revisão Institucional externo.
- Falha em relatar e acompanhar a exposição ao produto experimental durante a gravidez, amamentação e exposição ocupacional.
- Outras violações éticas incluem a violação da HIPAA e o fornecimento de compensação não aprovada para evitar reclamações de participantes à FDA ou a veículos de comunicação.
Nota: muitos dos efeitos colaterais relatados pelas vacinas foram ocultados ou minimizados.
- Após notificar repetidamente a Ventavia sobre essas preocupações sem que nenhuma providência fosse tomada para proteger os direitos, a segurança, o bem-estar e as informações privadas de saúde dos participantes do estudo, ela apresentou uma queixa ao Centro de Avaliação e Pesquisa de Produtos Biológicos (CBER), o departamento da FDA [dirigido por Peter Marks] que regulamenta produtos biológicos para uso humano sob as leis federais aplicáveis, incluindo a Lei do Serviço de Saúde Pública e a Lei Federal de Alimentos, Medicamentos e Cosméticos. Poucas horas após notificar o CBER, ela foi demitida pela Ventavia.
Observação: Muitas vezes me pergunto se neutralizar imediatamente essa denunciante crucial foi uma decisão de Peter Marks. - O programa de Monitoramento de Pesquisa Biológica (BIMO) da FDA envolve inspeções presenciais, auditorias de dados e avaliações regulatórias remotas. Ele foi projetado para supervisionar todos os aspectos da condução e do relato de pesquisas regulamentadas pela FDA. O programa BIMO visa garantir a qualidade e a integridade dos dados submetidos à FDA para aprovações de novos produtos e solicitações de comercialização, além de proteger os direitos e o bem-estar dos participantes humanos envolvidos na pesquisa . Apesar de ter recebido uma denúncia relatando violações significativas, o programa BIMO da FDA não inspecionou esses locais críticos. Em vez disso, as inspeções foram realizadas em outros seis locais de pesquisa clínica participantes do estudo. De acordo com o memorando de revisão da FDA, essas inspeções não revelaram problemas que impactassem os dados submetidos em apoio à Autorização de Uso Emergencial (EUA) original.
Continua…
Fonte: https://www.midwesterndoctor.com/p/the-fraud-that-launched-the-mrna