

Ensaio clínico C4591001 da Pfizer/BioNTech – Relatório de auditoria – v1 (31/05/2024)
Reanálise dos dados e inventário de anomalias
Resumo
Esta revisão tem como objetivo abordar anomalias e discrepâncias significativas que surgiram da análise dos dados do estudo C4591001 da Pfizer/BioNTech, as quais podem ter implicações profundas para a confiança pública e os padrões regulatórios, caso não sejam investigadas de forma adequada e transparente.
Depoimentos de denunciantes
Brook Jackson, ex-diretor regional do Ventavia Research Group, relatou problemas sistêmicos, incluindo a falta de consentimento informado adequado, o recrutamento de participantes inelegíveis, a falsificação de dados e o descumprimento das normas regulatórias. Apesar de ter notificado a FDA, essas preocupações não foram devidamente abordadas e locais críticos não foram inspecionados, o que levanta questionamentos sobre a supervisão regulatória.
Caso de Augusto Roux
O Dr. Augusto Roux, participante de um ensaio clínico na Argentina, apresentou efeitos adversos graves após receber a vacina, incluindo pericardite, que foi inicialmente classificada erroneamente como um possível caso de COVID-19 a pedido do patrocinador. Seus relatos de efeitos adversos foram documentados de forma inadequada e houve tentativas de reclassificar seus sintomas. O caso de Roux evidencia sérias violações das BPC (Boas Práticas Clínicas) e investigações criminais estão em andamento na Argentina a respeito dos eventos que ele presenciou.
Discrepâncias nos números de randomização
A análise de dois arquivos de investigadores, produzidos em 26 de novembro de 2020 e 29 de março de 2021, revelou discrepâncias inexplicáveis no número de participantes randomizados. Por exemplo, o centro 1231/4444 na Argentina apresentou uma diminuição de 5776 para 5615 participantes, o que corresponde a 161 participantes “perdidos na randomização”, um número que não pode ser explicado pela movimentação de participantes entre centros ou pelo recrutamento de participantes com menos de 16 anos. No total, 1203 participantes foram “perdidos na randomização” em 108 dos 153 centros, indicando uma anomalia significativa [e uma forma de ocultar resultados indesejados].
Identificadores de assunto ausentes
Foram encontradas anomalias nos identificadores dos participantes, com 301 IDs ausentes afetando desproporcionalmente certos locais, principalmente na Argentina. A análise desse problema sugere questões não aleatórias no tratamento dos dados, o que pode indicar exclusão deliberada de dados dos participantes [o que, por sua vez, pode ocultar resultados indesejados].
Notificação tardia de óbitos
Michels et al. e correspondências adicionais de Jeyanthi Kunadhasan com a Administração de Produtos Terapêuticos da Austrália (TGA — equivalente australiana do FDA) enfatizam a importância da notificação tardia de óbitos nos dados da Autorização de Uso Emergencial (EUA). O estudo de Polack et al., publicado no New England Journal of Medicine, relatou seis óbitos, enquanto os registros internos da Pfizer já indicavam oito, com dois óbitos no grupo BNT162b2 não divulgados. Esses atrasos e a omissão de informações, particularmente sobre óbitos decorrentes de eventos cardíacos, levantam sérias preocupações quanto à transparência e a possíveis violações das Boas Práticas Clínicas (BPC).
Anomalias relacionadas a desvios de protocolo
Desvios de protocolo registrados sem revisão cega, contrariando as práticas padrão de ensaios clínicos, mostraram desproporções significativas nos grupos de tratamento. Desvios notáveis incluíram a administração inadequada de procedimentos especificados no protocolo, a não realização de testes de gravidez na urina e o recebimento de outras vacinas contra coronavírus não incluídas no estudo, sugerindo quebra do cegamento dos próprios participantes, além de tratamento inadequado por parte da equipe do centro de pesquisa.
Eventos adversos não relatados
Foram identificados casos de subnotificação de eventos adversos, como um caso em que a “sensação de aperto no peito” não foi registrada no livro de eventos adversos, mas apenas mencionada nos formulários de relato de caso (FRC) devido a um evento adverso grave (EAG) subsequente. Outro exemplo envolveu a classificação errônea de um caso grave de pericardite como COVID-19, evidenciando violações das Boas Práticas Clínicas (BPC).
Requalificação de Efeitos Adversos
O depoimento de Augusto Roux revela a exploração sistêmica de fragilidades do protocolo, levando à reclassificação generalizada de efeitos adversos como sintomas de COVID-19. A análise dos dados do AESPID indica que pelo menos 1209 efeitos adversos em 767 participantes foram reclassificados para impactar os resultados de eficácia, segurança e imunogenicidade. Esse processo de reclassificação parece ser uma manipulação deliberada para suprimir eventos adversos na análise de segurança, como evidenciado pela alta proporção de relatórios de caso (CRFs) comunicados ao FDA entre os participantes afetados.
Mais evidências de manipulação de dados
Foram identificadas anomalias adicionais no registro de eventos adversos. Revisões manuais dos CRFs revelaram discrepâncias como eventos adversos não registrados e eventos reclassificados ou excluídos. Isso inclui subnotificação significativa e potencial alteração dos CRFs, violando as BPCs e potencialmente infringindo regulamentações dos EUA e internacionais.
Processo 2: deturpação dos fatos e preocupações
No desenvolvimento de sua vacina contra a COVID-19, a Pfizer/BioNTech utilizou dois métodos de fabricação distintos: o “Processo 1”, para a maioria dos ensaios clínicos, e o “Processo 2”, para a produção comercial, que foi testado em apenas 252 participantes. O Processo 1 envolveu a amplificação por PCR para a produção do molde de DNA, enquanto o Processo 2 utilizou DNA plasmídico linearizado cultivado em E. coli, entre outras modificações para ampliar a produção. Documentos regulatórios da FDA, EMA, PMDA e TGA confirmam essas diferenças e seus respectivos usos nos fornecimentos clínicos e comerciais.
Nota: Discuti mais detalhadamente a série de problemas sérios associados à contaminação por plasmídeos aqui.
O estudo comparativo planejado entre os dois processos visava avaliar a segurança e a imunogenicidade em participantes com idades entre 16 e 55 anos, mas acabou não sendo realizado [o que, infelizmente, é outra tática comum da indústria]. A análise dos relatos de eventos adversos sugere diferenças significativas entre os processos, notadamente taxas mais altas de efeitos adversos, incluindo linfadenopatia e menorragia, em receptores do Processo 2. Diversos achados indicam que as mudanças na fabricação entre o Processo 1 e o Processo 2 impactaram o perfil de segurança da vacina.
Introdução
A velocidade sem precedentes do desenvolvimento da vacina contra a COVID-19 e da autorização de uso emergencial (EUA) envolveu processos de revisão acelerados. Uma análise rigorosa posterior é essencial para garantir que todos os dados foram coletados, analisados e relatados de acordo com os mais altos padrões científicos. Isso é crucial para uma vigilância pós-comercialização eficaz, visto que dados precisos dos ensaios clínicos são fundamentais para identificar efeitos a longo prazo ou eventos adversos raros que podem não ter sido aparentes durante os ensaios iniciais. Dados fundamentais falhos podem dificultar o monitoramento pós-comercialização, potencialmente comprometendo a segurança do paciente. Os padrões éticos em pesquisa clínica exigem transparência e precisão na apresentação dos dados. As falhas atuais e a falta de transparência nos dados do ensaio clínico C4591001 violam princípios éticos como o consentimento informado e podem contrariar o dever de não causar dano se a relação risco/benefício tiver sido deturpada.
A FDA conduziu sua revisão de 20 de novembro de 2020 a 11 de dezembro de 2020, resultando em um memorando surpreendentemente breve de 57 páginas¹ . A seriedade dessa revisão foi questionada² . Apesar das promessas de transparência, evidências de múltiplas revisões por analistas, como e-mails trocados entre analistas de dados que teriam avaliado criticamente a submissão, conforme alegado por Peter Marks, permanecem indisponíveis [embora a equipe de investigação do Senador Johnson tenha conseguido recentemente realizar uma longa entrevista com ele]. Como buscamos respostas para questões essenciais sobre integridade de dados há mais de um ano, os autores deste artigo estão em uma posição privilegiada para avaliar a diligência com que o departamento da FDA aborda essas preocupações. Outros órgãos reguladores, como a Agência Nacional de Segurança de Medicamentos e Produtos de Saúde (ANSM) da França e a Administração de Produtos Terapêuticos da Austrália, também não conseguiram abordar adequadamente as preocupações levantadas.
À luz dos depoimentos diretos que descrevem graves violações das Boas Práticas Clínicas (BPC) e dos dados que comprovam a extensão das irregularidades neste ensaio clínico, há uma necessidade urgente de uma auditoria abrangente e transparente dos centros participantes e das Organizações de Pesquisa Clínica (ORCs) responsáveis pela gestão dos dados. Os autores esperam que o público utilize essas evidências reproduzíveis para chamar a atenção dos legisladores para o assunto e, caso os órgãos reguladores permaneçam inativos, para o sistema jurídico.
Os fatos apresentados neste relatório são comprovados por documentos públicos, obtidos por meio de pedidos de acesso à informação (FOI) e processos judiciais. Notavelmente, uma parcela significativa desses documentos provém de uma ordem judicial do Texas³ , em um processo instaurado pela Public Health & Medical Professionals for Transparency (PHMPT⁴ ) , que possibilitou a publicação de dados submetidos pelos patrocinadores à FDA para o pedido de licença biológica (BLA).
Autores
O relatório a seguir é uma síntese do trabalho e o produto de um esforço colaborativo entre os seguintes autores:
- Josh Guetzkow, PhD, Professor Sênior da Universidade Hebraica de Jerusalém (Twitter, Substack).
- Jeyanthi Kunadhasan MD (UKM), MMed (AnaesUM), FANZCA MMED (Monash) (Twitter, Substack)
- Brook Jackson, Diretor de Pesquisa Clínica da Organização de Pesquisa Clínica (CRO) Ventavia durante o ensaio clínico, denunciante (Twitter, Website)
- Christine Cotton, Bioestatística, ex-CEO de uma CRO por 22 anos (Twitter, Website)
- Arkmedic (anônimo), Denunciante, PhD e MD (Substack)
Nota: Sou um seguidor do trabalho de Arkmedic e o considero excelente. - Augusto Roux, PhD, Advogado, Universidade de Buenos Aires, participante do julgamento, denunciante (Twitter)
- Uma pessoa preocupada com amiloidose (anônimo), pesquisadora clínica (Twitter, Substack)
- OpenVAET (anônimo), Analista Forense e de Dados (Twitter , Substack)
Os elementos que apresentamos podem ser verificados de forma independente e utilizados livremente. Caso seja necessária uma declaração juramentada para fins legais, entre em contato conosco através dos comentários.
Método
São fornecidas as referências a todos os documentos utilizados, bem como o código R5 necessário para reproduzir todas as figuras e gráficos apresentados.
Baixamos (R6), extraímos e categorizamos (R7 ) os dados atualmente disponíveis via PHMPT. Quando as fontes são necessárias, elas são fornecidas em notas de rodapé.
Visão geral do ensaio clínico e dados demográficos
- O ensaio clínico teve dois objetivos principais:
- a segurança do produto, apresentando um perfil de relação risco/benefício positivo (ou seja, “salvar mais pessoas do que potencialmente ferir”).
- A eficácia do produto na prevenção da COVID-19 sintomática foi confirmada por um teste PCR, em conformidade com os requisitos da FDA.
Essas etapas precisavam ser concluídas para obter a Autorização de Uso Emergencial (EUA). A Pfizer e a BioNTech foram as primeiras entre os grupos farmacêuticos concorrentes a anunciar — por meio de um comunicado à imprensa em 9 de novembro de 2020 — que esses objetivos haviam sido alcançados.
O pedido de Autorização de Uso Emergencial (EUA) foi feito em 20 de novembro de 2020, após a análise dos dados, com data limite de coleta em 14 de novembro de 2020. O objetivo era então obter a Licença Biológica (BLA) – objetivo alcançado em 23 de agosto de 2021 – após um pedido para o qual os dados tiveram data limite de coleta em 13 de março de 2021.
- Um total de 48.091 identificadores únicos de sujeitos estão registrados no banco de dados de ensaios clínicos e foram triados por 153 locais entre 29 de abril de 2020 e 12 de janeiro de 2021 (R11).
- No estudo, cada um dos centros de ensaio clínico recebeu um identificador numérico de 4 dígitos, começando em 1001. Um dos centros, o Hospital Militar Central Dr. Mayor Cirujano, na Argentina, foi dividido em dois identificadores, 1231 e 4444 (uma referência virtual 12 ). Os nomes e endereços dos centros, bem como a identidade do investigador principal de cada centro, constam de um dos documentos submetidos à FDA Este centro argentino (o maior do ensaio clínico, com mais de 5.700 participantes randomizados) foi recentemente alvo de documentos divulgados pela ANMAT (o equivalente argentino da FDA), que revelaram que seus inspetores encontraram vinte problemas no local. Entre eles, 52 participantes que receberam quase o dobro da dose planejada (aproximadamente 58 em vez de 30 microgramas), um participante que o sistema registrou como tendo recebido placebo, mas que na verdade recebeu a vacina, registros atrasados ou incompletos de eventos adversos graves e falhas nos critérios de consentimento e elegibilidade (por exemplo, mulheres consideradas elegíveis antes que seus resultados de teste de gravidez estivessem arquivados). Notavelmente, a ANMAT permitiu que o centro retomasse o recrutamento de voluntários enquanto a inspeção ainda estava em andamento e, por fim, emitiu uma “Indicação Oficial de Ação” tanto para a Pfizer quanto para o investigador principal do centro, Fernando Polack (autor principal do artigo do NEJM que relatava os resultados do ensaio), que na época também era presidente da iTrials SA, empresa nomeada no contrato do hospital como administradora do ensaio e beneficiária de seus pagamentos. Esses documentos também resolvem um dos mistérios de longa data do ensaio. O jornal Die Welt noticiou que 53 participantes deste centro foram retirados do ensaio clínico em um único dia (31 de agosto de 2020), e David Healy descobriu que 52 participantes tiveram seu cegamento quebrado naquele mesmo dia, após um evento inexplicável ocorrido em 23 de agosto. O arquivo ANMAT revela o ocorrido: em 23 de agosto, um erro de diluição resultou em uma dose estimada de 58 microgramas em vez de 30 para 52 participantes, e a carta da Pfizer para Polack determinava que o cegamento fosse quebrado em 31 de agosto.
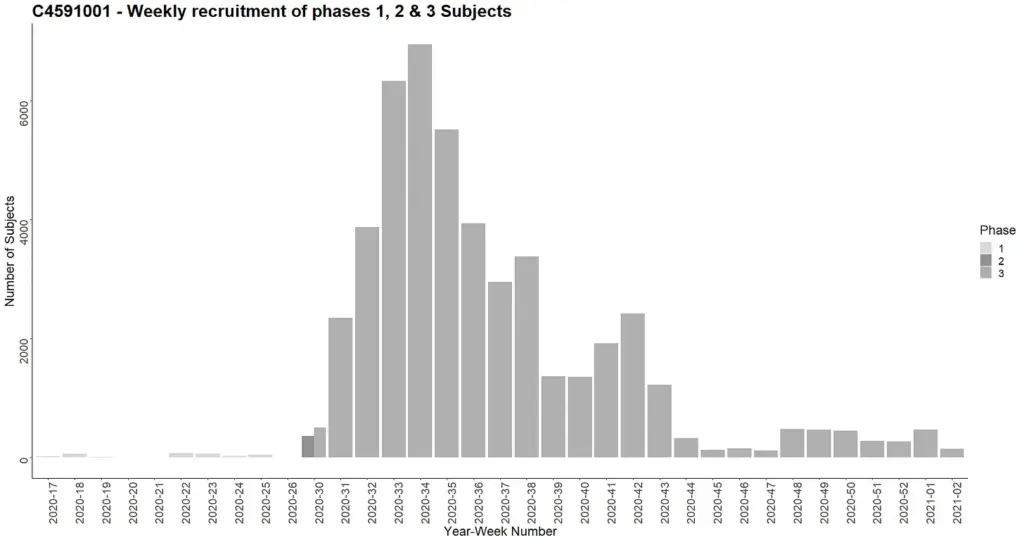
- Os participantes foram recrutados durante um período de 10 semanas para a fase 1 e 22 semanas para as fases 2-3. O diagrama a seguir ilustra o recrutamento realizado a cada semana (R14).
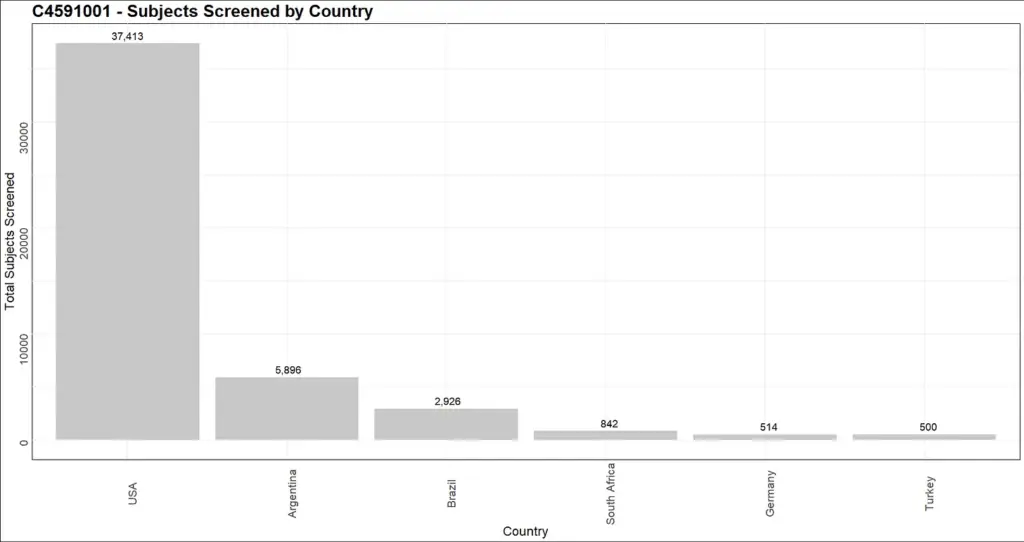
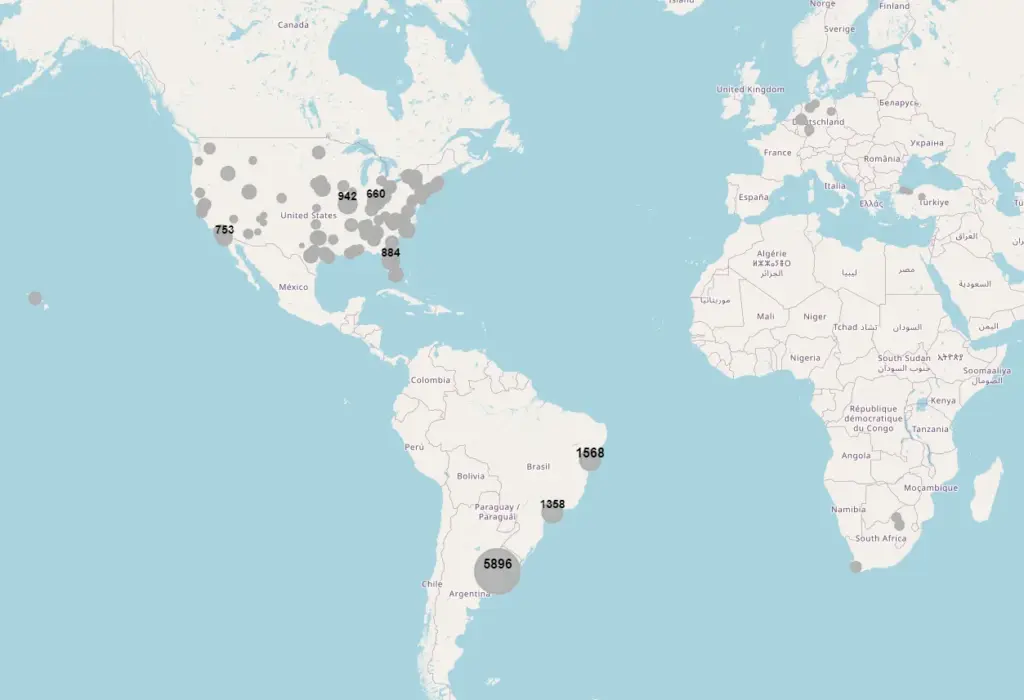
5. As coordenadas geográficas dos locais foram integradas manualmente em um arquivo JSON, incluindo latitudes e longitudes. Um resumo do recrutamento realizado para cada país foi gerado (R16), assim como o mapa abaixo por local (R17).
Um ensaio clínico apresentado como “controlado por placebo e com observador cego”, que estabeleceu a segurança e a eficácia do estudo.
- O ensaio clínico foi apresentado ao público como um “estudo de fase 1/2/3, controlado por placebo, randomizado, cego, de variação de dose para avaliar a segurança, tolerabilidade, imunogenicidade e eficácia potencial de candidatos a vacinas de RNA SARS-CoV-2 contra a doença COVID-19 em indivíduos saudáveis”.
- Diversas medições (anticorpos neutralizantes específicos (N-Binding), testes de PCR (PCR), imunoglobulina G específica para a subunidade S1 do epitélio e para o domínio de ligação ao receptor (RBD), etc.) foram realizadas em indivíduos nas fases 1 e 2-3 para determinar se eles haviam contraído COVID e como reagiram ao produto.
- A eficácia foi medida pela capacidade do produto em prevenir casos confirmados de COVID-19 e baseou-se em dois objetivos primários. O objetivo primário de eficácia foi prevenir casos sintomáticos de COVID-19 confirmados em laboratório, pelo menos 7 dias após a segunda dose, em participantes sem evidência sorológica ou virológica de infecção prévia por SARS-CoV-2, antes e durante o esquema de vacinação. O objetivo secundário foi avaliar a eficácia da vacina contra casos graves de COVID-19.
- Os objetivos de segurança incluíram a avaliação de reações locais, eventos sistêmicos e uso de antipiréticos/analgésicos [por exemplo, Tylenol] do Dia 1 ao Dia 7 após cada dose em um subgrupo de participantes. Além disso, o estudo teve como objetivo monitorar eventos adversos não solicitados e não graves desde a primeira dose até um mês após a segunda dose em todos os participantes, eventos adversos graves desde a primeira dose até seis meses após a segunda dose em todos os participantes e óbitos e eventos adversos graves relacionados desde a primeira dose até o final do estudo em todos os participantes.
Datas inconsistentes para a Fase 1
- De acordo com dois estudos que relatam resultados da fase 1, a fase 1 foi iniciada em 4 de maio de 2020 e o recrutamento (triagem) continuaria até 22 de junho de 2020.
- Essas datas estão incorretas e a triagem ocorreu entre 29 de abril de 2020 e 29 de junho de 2020 (R22).
Fase 1 – Produtos testados e considerações demográficas
- Trezentos e trinta e dois indivíduos foram triados para a fase 1. Oitenta e três não atenderam aos critérios de triagem e 54 não foram alocados a um grupo de tratamento. A fase 1 teve como objetivo testar a dosagem e as principais questões de segurança em grupos de 15 indivíduos (12 recebendo o tratamento e 3 recebendo placebo). Os tratamentos originalmente planejados para serem testados foram:
- BNT162a1 (vacina RNA-LNP utilizando uRNA e codificando o RBD): 3 μg, 10 μg, 30 μg
- BNT162b1 (vacina BNT162 RNA-LNP utilizando modRNA e codificando o RBD): 10 μg, 30 μg, 100 μg
- BNT162b2 (vacina BNT162 RNA-LNP utilizando modRNA e codificando a P2 S): 10 μg, 30 μg, 100 μg
- BNT162c2 (vacina BNT162 RNA-LNP utilizando saRNA e codificando o RBD): 3 μg, 10 μg, 30 μg
- Os outros indivíduos deveriam receber a segunda dose 22 dias após a primeira dose – na verdade, um período de 19 a 23 dias 23 após a primeira dose. Este período, no momento da Autorização de Uso Emergencial (EUA) e sem uma alteração adequada do protocolo – sendo simplesmente mencionado no Plano de Análise Estatística (PAE) – evoluiria para 19 a 42 dias.
- A Fase 1 ocorreu em 4 locais. Os locais 1001, 1002, 1003 e 1007, localizados nos Estados Unidos, foram os únicos envolvidos (R25) – representados no mapa abaixo (R26).
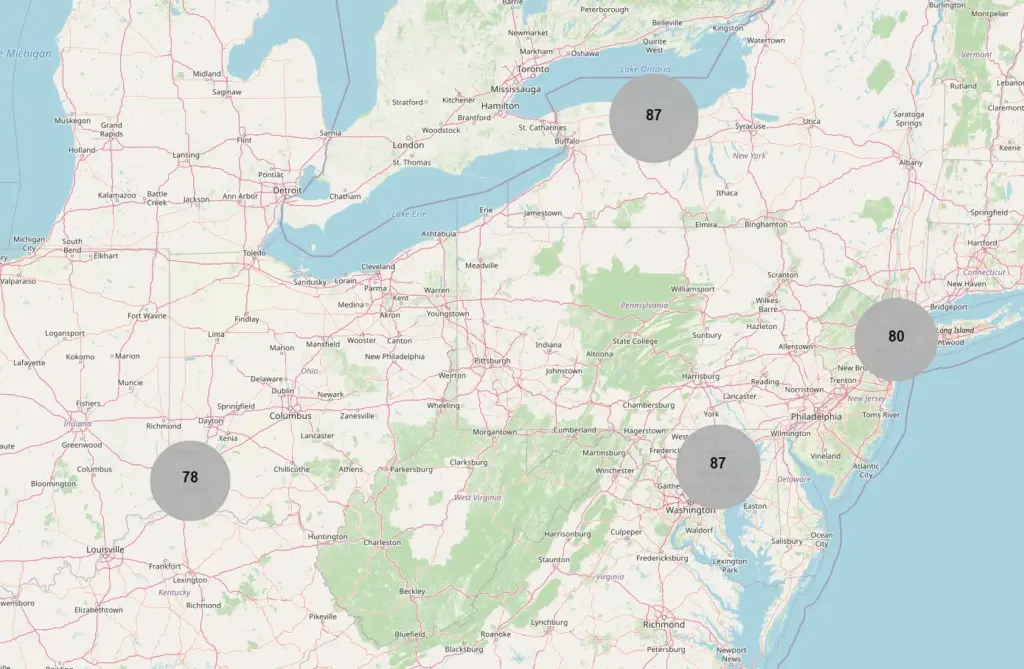
15. O número de produtos testados foi inferior ao inicialmente planejado:
- 24 indivíduos receberam BNT162b1 (10 mcg)
- 12 indivíduos receberam BNT162b1 (20 mcg)
- 24 indivíduos receberam BNT162b1 (30 mcg)
- 24 indivíduos receberam BNT162b2 (10 mcg)
- 24 indivíduos receberam BNT162b2 (20 mcg)
- 24 indivíduos receberam BNT162b2 (30 mcg)
- Doze indivíduos receberam uma dose de BNT162b1 (100 mcg), seguida por uma dose de BNT162b1 (10 mcg).
- 39 indivíduos receberam placebo.
As variantes BNT162a1 e BNT162c2 não foram testadas. Alterações no número de participantes agendados para a fase 1 ocorreram repetidamente, enquanto a fase 1 estava em andamento:
- de 840, em 17 de abril de 2020, para 420, em 11 de junho de 2020
- das 4:20 às 6:30, no dia 1º de julho de 2020.
- de 630 para 195, em 24 de julho de 2020
Trajetória dos participantes na Fase 1
- O formulário de consentimento informado detalha o percurso dos participantes ao longo da fase 1 do estudo, que envolveu um total de 10 visitas planeadas.
- Na primeira consulta, o participante foi submetido a uma série de exames abrangentes, incluindo a medição dos níveis de anticorpos para garantir que não tivesse contraído COVID-19 antes de participar do estudo. O histórico médico do participante também foi revisado e confirmou-se sua aptidão para participar. Após esse processo de triagem, o participante foi randomizado e recebeu uma dose do placebo ou do produto ativo.
- No dia seguinte, na segunda consulta, o estado do paciente foi confirmado e foram realizados menos testes. É importante ressaltar que esta foi a única consulta em que o paciente não foi testado para anticorpos.
- As visitas subsequentes ocorreram em intervalos regulares. A terceira visita ocorreu uma semana após a primeira dose, enquanto a quarta coincidiu com a administração da segunda dose, que foi administrada de 19 a 23 dias após a primeira. A quinta e a sexta visitas ocorreram uma e duas semanas após a segunda dose, respectivamente. A sétima visita ocorreu um mês após a segunda dose, e a oitava foi agendada seis meses depois. A nona visita foi planejada para um ano após a segunda dose, e a décima e última visita foi marcada para dois anos após a segunda dose.
- Os indivíduos que receberam 100 μg de BNT162b2 foram designados para um “esquema de dosagem” específico, com uma segunda dose de 10 μg administrada entre 85 e 105 dias após a primeira dose. Em nenhum lugar das versões publicamente disponíveis do protocolo está documentado o motivo pelo qual os indivíduos que receberam 100 μg foram submetidos a esse tratamento especial, quando isso deveria ter sido explícito.
- As visitas para as quais as medições de anticorpos foram mantidas, na data de corte de 13 de março de 2021, para os participantes da fase 1 são as visitas 1 a 8 (R 29).
Continua…
Fonte: https://www.midwesterndoctor.com/p/the-fraud-that-launched-the-mrna